洗浄検証の実行が 1 回失敗すると、経口固形製剤ライン全体が数週間凍結される可能性があります。調査が清掃手順で終了することはほとんどありません。多くの場合、根本原因は機器の認定ギャップ、つまり IQ 中にマッピングされなかったスプレー ボール、または OQ の許容基準を超えた溶接シームの粗さ値に遡ります。洗浄の検証と機器の認定は並行するものではありません。それらは深く相互依存しています。ミキサー、造粒機、またはコーターが設置され、一貫して動作していることを証明できない場合、設定した残留物制限は信頼できない基盤の上に置かれていることになります。
2026 年版の WHO TRS 1019 付属書 3 では、洗浄検証プロトコルが機器の設計、設置、および動作適格性確認文書を参照する必要があると述べてこれを強化しています。実際には、これはすべての DQ、IQ、OQ、および PQ レポートが洗浄検証マスター プランの前提条件になることを意味します。次のセクションでは、規制当局が期待する実際の機器タイプと検証パラメータを使用して、これら 2 つのドメインが交差する場所を正確に説明します。
機器の認定が洗浄検証の基礎となる理由
適切に認定された機器がなければ、収集した残留データは科学的に曖昧になります。定置洗浄ポートを通る水流量を測定しなかった高せん断造粒機の OQ テストを考えてみましょう。その後のボウル内のスワブ サンプルでノズル付近にピークの残留物が見られる場合、洗浄シーケンスの実行が不十分だったのか、それとも装置の配送システムに最初から欠陥があったのかを判断する基準がありません。資格がフレームを構築します。クリーニング検証により画像が埋められます。
DQ は、構造の材質、表面仕上げ、排水性など、残留物のキャリーオーバーに直接影響を与えるすべての要素を記録します。 IQ は、スプレー装置が正しく配置されていること、デッドレッグが存在しないこと、および傾斜が ISPE のグッド プラクティス ガイドで推奨されている最小 1:100 を満たしていることを検証します。 OQ は、最悪の場合の場所での噴霧範囲パターン、温度上昇、および圧力降下を文書化する必要があります。 PQ は、多くの場合、プラセボまたは代替土壌を使用して実行され、洗浄サイクルが負荷をかけた状態で一貫した残留物除去を実現することを確認します。これらの段階のいずれかで 1 つのパラメータが欠けていると、後で TOC 洗浄サンプルに原因不明のスパイクとして現れる可能性があります。
構造化されたアプローチの場合、各認定フェーズを、収集する必要があるクリーニング固有のデータにマッピングします。
- DQ: 容器の形状、表面粗さ (高リスク接触部品の場合は Ra ≤ 0.8 μm)、材料の不動態化証明書
- IQ: スプレーボールの取り付け角度、CIP ノズルのクリアランス、ガスケットと洗浄剤の適合性
- OQ: 流量 (供給ラインで 1.5 ~ 3.0 m/s)、戻りラインの温度、スプレー範囲リボン テスト
- PQ: 最悪の場合の原薬回収研究、3 回連続成功した洗浄実行
この調整により、機器の適格性評価がチェックボックスの演習からリスク軽減ツールに変わります。監査人が特定の綿棒の場所が選択された理由を尋ねた場合は、チョッパー ブレードの背後にあるシャドウ ゾーンを特定した OQ カバレッジ マップに戻ることができます。
主要な機器の種類とその洗浄の課題
すべての経口固形投与装置に同じ洗浄リスクがあるわけではありません。形状、表面の複雑さ、内部部品の動きによって、残留物が蓄積する場所とサンプリングの設計方法が決まります。タンブルミキサーと流動層コーターを同様に扱う一般的な洗浄プロトコルでは、重大な汚染ポイントを必ず見逃してしまいます。
OSD 製造では 3 つの機器カテゴリが支配的であり、それぞれに異なる検証の課題が生じます。
| 機器の種類 | 一般的なデッドゾーン | 推奨されるサンプリングポイント | 掃除の大変さ |
|---|---|---|---|
| ビン/タンブルミキサー | 吐出弁シート、シャフトシール、サイトグラスフランジ | バルブ内部、シールリップ、容器のドーム | 中 |
| 高せん断造粒機 | チョッパーブレードハブ、ボウルと蓋のガスケット、インペラのアンダーカット | ハブ下面、ガスケット隙間、インペラ根元 | 高 |
| 流動層乾燥機/コーター | 分配プレートの穴、排気プレナム、製品フィルターバッグハウジング | 多孔板下面、プレナム溶接継ぎ目、バッグリング | 高 |
のために ビンミキサー 、主なリスクは排出バルブです。完全に開いた場合でも、静電気の残留物が金属間のシートに付着し、後で次のバッチに落ちる可能性があります。したがって、IQ は、バルブが洗浄のために完全に分解できること、およびシート表面の粗さが DQ 仕様を満たしていることを確認する必要があります。高せん断造粒機の場合、チョッパー ブレード ハブがシールド ゾーンを作成します。ハブの下側での綿棒サンプリングは交渉の余地がありません。流動床システムでは、分配プレートが残留物トラップとして機能することが多く、プレートの高い表面積には、短い水ですすぎ中に部分的にしか溶解しない粒子が保持される可能性があるため、すすぎサンプリングだけでは不十分です。
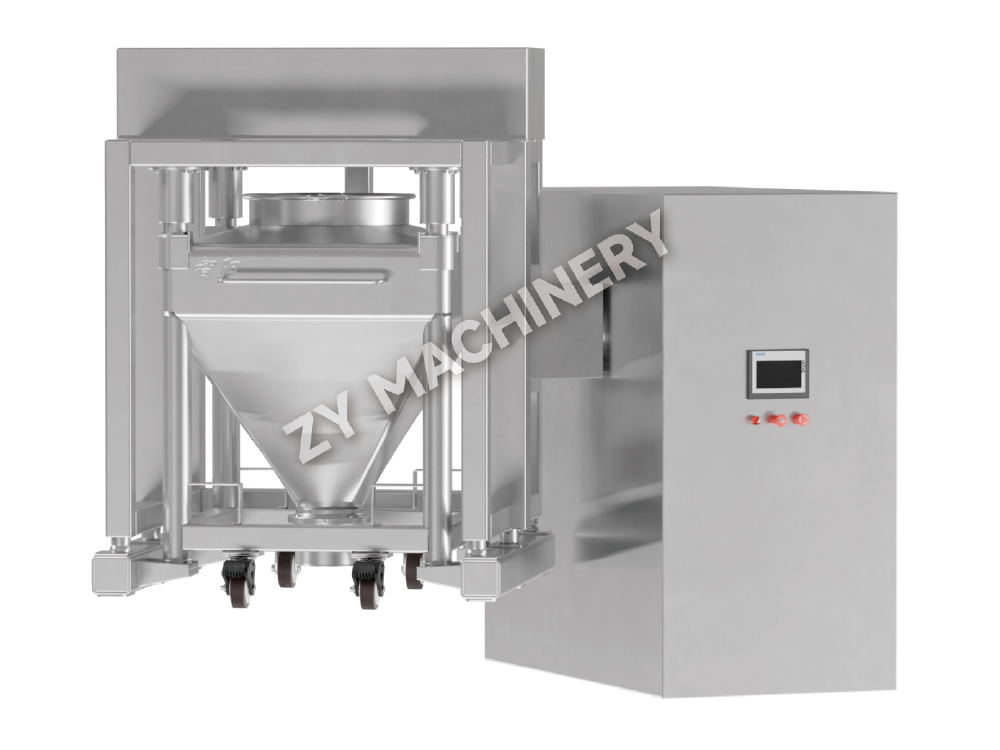
機器を選択する際には、電解研磨された表面、最小限の水平面、および完全に排水可能な設計を備えた機器を優先すると、洗浄検証の負担が大幅に軽減されます。取り外し可能なサイトグラスやクランプオンスプレーノズルなどの機能により、掃除が難しい領域の数が直接減少します。 DQ 段階での洗浄性への投資により、改修された古い機器と比較して、スワブの場所の数が最大 40% 削減されます。
専用機器と非専用機器の残留制限の定義
洗浄検証プロトコルで最も議論の多い部分は、許容基準の設定です。ロジックは、機器が単一の製品専用であるか、複数の製剤間で共有されるかによって大きく異なります。
専用機器により、より的を絞ったアプローチが可能になります。単一の有効成分の毒性プロファイルに基づいて、許容一日暴露量 (PDE) または許容一日暴露量 (ADE) 値を使用できます。限界計算は通常、「最小治療用量」の割合または 1/1000 用量基準のいずれか低い方に従います。たとえば、PDE が 10 µg/日で、次の製品の 1 日の最大用量が 500 mg である場合、スワブ面積が 100 cm 2 と仮定すると、表面限界は 2 µg/cm 2 になります。このアプローチは、一般的な最悪のケースではなく、実際の患者のリスクを反映しています。
非専用機器では、残留物が以前の複数のキャンペーンに由来する可能性があるため、より控えめな計算が必要になります。ここでは、最悪の場合の製品 (PDE が最も低く、効力が最も高い製品、または溶解度プロファイルが最も困難な製品) を特定し、その化合物に基づいた制限値を決定する必要があります。さらに、その後製造される製品のバッチサイズを考慮し、残りの API がすべて完全に転送されると想定する必要があります。 複数の製品を扱う施設では、多くの場合、開始点として視覚的な清浄度限界である 4 µg/cm² を目標としていますが、回収研究による検証によって、その限界が達成可能であり、分析的に検出可能であることを確認する必要があります。
| アプローチ | 該当するシナリオ | データソース | 一般的な合格基準 |
|---|---|---|---|
| PDE / ADE ベース | 専用機器、既知の毒性学 | 毒物学モノグラフ、EMA ガイドライン | ≤ 2 µg/cm2 または 1/1000 用量 |
| 最悪の場合の製品 | 複数製品の共有設備 | クリーニング検証マスタープラン、PDE マトリックス | ≤ 4 µg/cm² または視覚的にクリーンのいずれか低い方 |
| デフォルトの TOC 制限 | 初期の実現可能性、早期開発 | 水質履歴データ | 最終すすぎ時の TOC が 5 ~ 10 ppm 未満 |
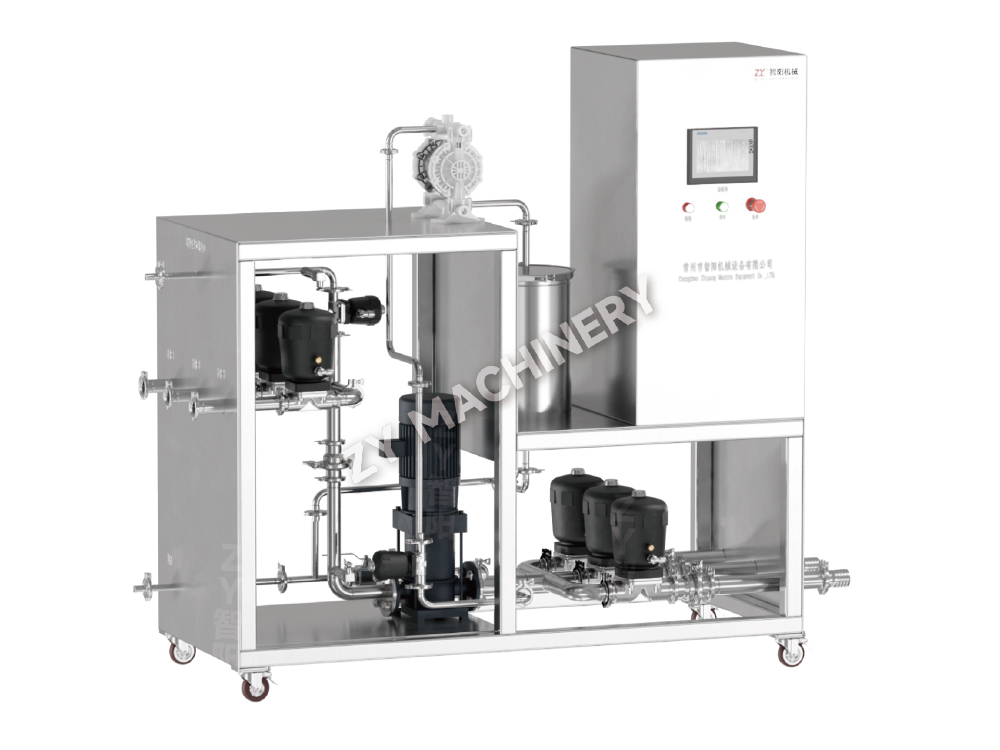
方法に関係なく、設置された洗浄システムで限界を達成できる必要があります。モバイル CIP ステーションの場合、 QWQY モバイル CIP 洗浄ステーション 500 L ブレンダーと組み合わせた場合、OQ からのスプレー範囲データは、ノズルが 2 µg/cm2 の範囲内のすべての表面に到達できることを証明する必要があります。そうしないと、制限は理論上のものとなり、監査中に防御できなくなります。
サンプリング方法: スワブ、リンス、コンタクト プレート - それぞれをいつ使用するか
間違ったサンプリング方法を選択すると、最も厳密な認定データさえも損なわれてしまいます。各技術には特定の回収効率、検出限界、および材料の適合性があり、残留物の種類と装置の表面に合わせなければなりません。
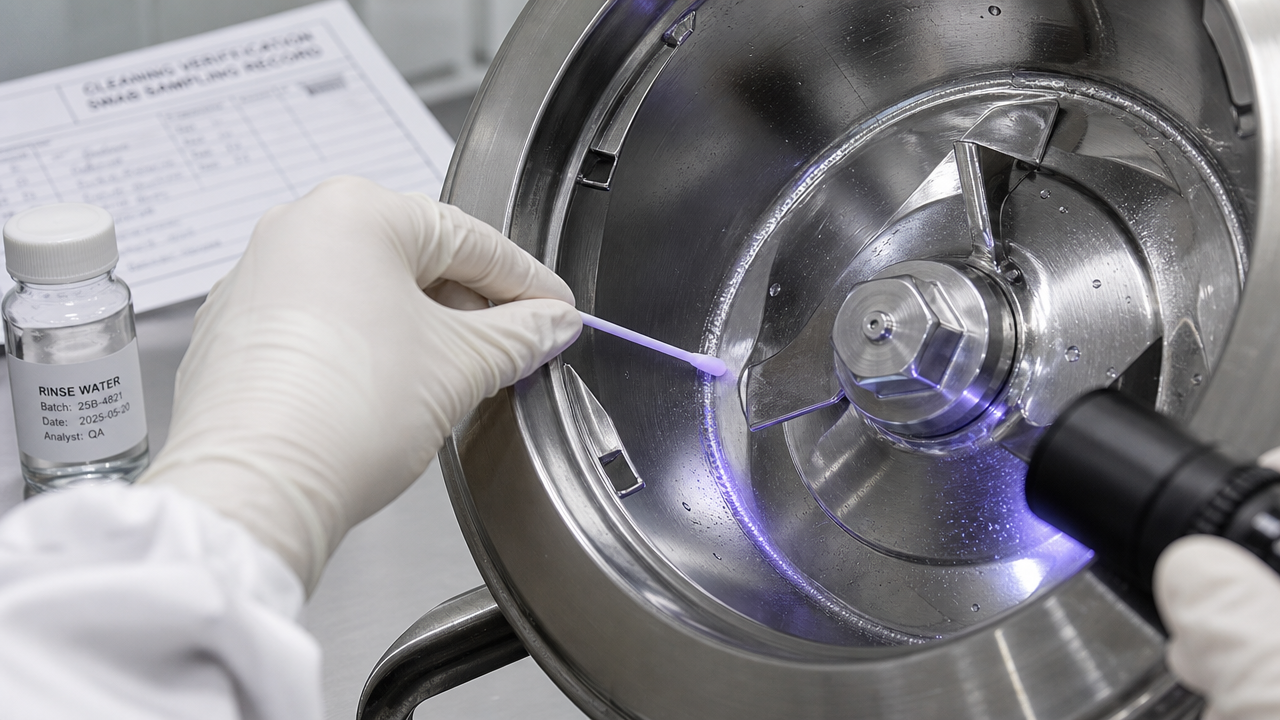
スワブサンプリングは、特にステンレス鋼の機器において、表面残留物を直接測定するためのゴールドスタンダードであり続けています。適切に事前に湿らせた綿棒と検証済みの回復率 (通常、低分子 API の場合は 70 ~ 90%) を使用すると、ガスケットまたはシャフト近くのホット スポットを正確に特定できます。一方、リンスサンプリングは、造粒ボウルや乾燥機プレナムなどの大きな内部容積をカバーしますが、リンス溶媒に可溶で、流体経路が到達可能な残留物のみを検出します。コンタクトプレートは主に洗浄後の微生物モニタリング用に確保されていますが、ATP生物発光と組み合わせると総残留物検出のための補助的な方法としても機能します。
| 方法 | 一般的な回復範囲 | 検出限界 | 最もよく使用された日 | キーの制限 |
|---|---|---|---|---|
| 綿棒 | 70~90% | 0.1 ~ 1 μg/cm2 | スムースSS、エラストマーシール | 表面積の標準化 |
| すすぐ | 50~85% | 溶液中で 1 ~ 5 ppm | パイプ、容器内装 | 不溶性残留物は検出されずに通過します |
| コンタクトプレート | 該当なし (微生物) | 1 CFU/25 cm² | 平らな非抗生物質表面 | 化学残留物のみには適さない |
綿棒試験の回復係数は、各表面素材および各化合物に対して実験的に決定する必要があります。たとえば、古い乾燥機の鋳造表面が粗いと、回収率が 50% 未満に低下する可能性があり、それに応じて許容限度を調整する必要があります。自動化された状態で 清掃用具 システムでは、リンス データを導電率または TOC オンライン プローブで補完することで、スポット スワブ チェックを補完する継続的なトレンド データを提供します。
CIP システム検証: パラメータ、テスト、およびドキュメント
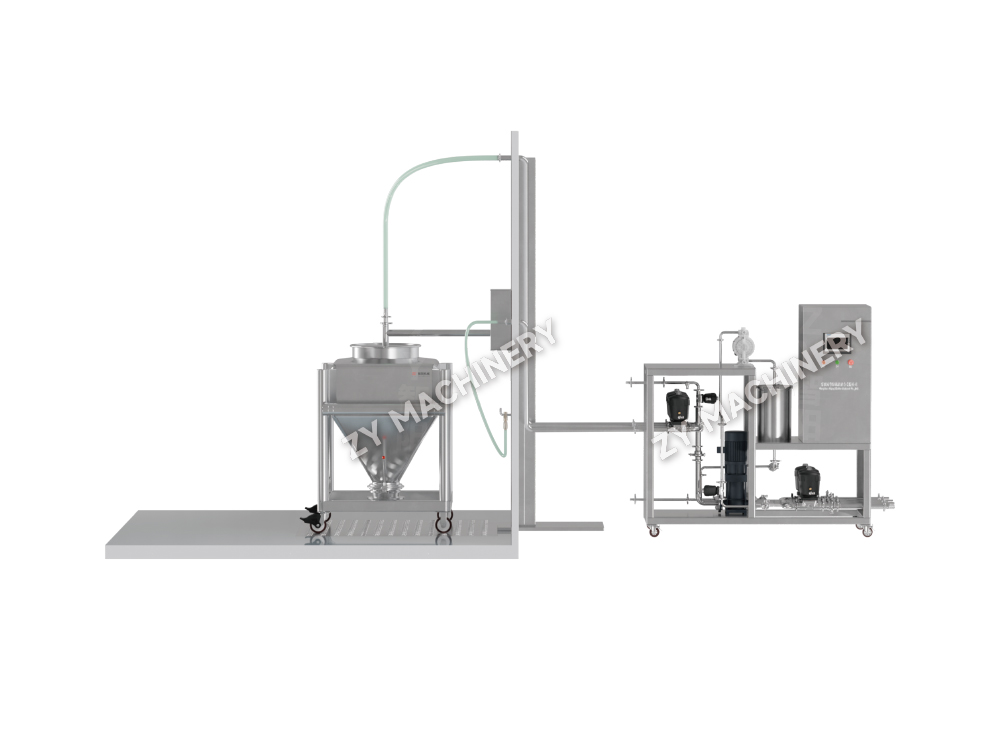
自動定置洗浄システムは、固定式か移動式かにかかわらず、単純な時間と温度のレシピをはるかに超えた検証アプローチを必要とします。スプレー装置の形状、パイプの直径、ポンプ容量の相互作用によって、洗浄液が実際にすべての製品接触面に残留物を除去するのに十分な機械力で当たるかどうかが決まります。
クリーニングの検証のために認定および文書化する必要がある 4 つの重要な CIP パラメーターは次のとおりです。
- 温度: 通常は 40 ~ 80 °C。可溶性 API には低温が有効ですが、疎水性化合物にはより高い熱エネルギーが必要です。戻りライン温度センサーは、熱源から最も遠い場所に配置する必要があります。
- 流量: 供給配管内の 1.5 ~ 3.0 m/s により乱流 (レイノルズ数 > 4000) が確保され、これは容器壁の効果的な洗浄に不可欠です。
- スプレー適用範囲: OQ 中にリボンまたは蛍光トレーサー テストを通じて検証されます。スプレー ボールは、バッフルや撹拌シャフトの後ろに影の部分がない、完全な 360° パターンを提供する必要があります。
- 時間: 洗浄フェーズの継続時間は 5 ~ 20 分間ですが、実際の測定基準は目標温度での接触時間です。 「10 分間すすぐ」というプロトコルは、戻り温度が 8 分目までに設定値に達しない場合は意味がありません。
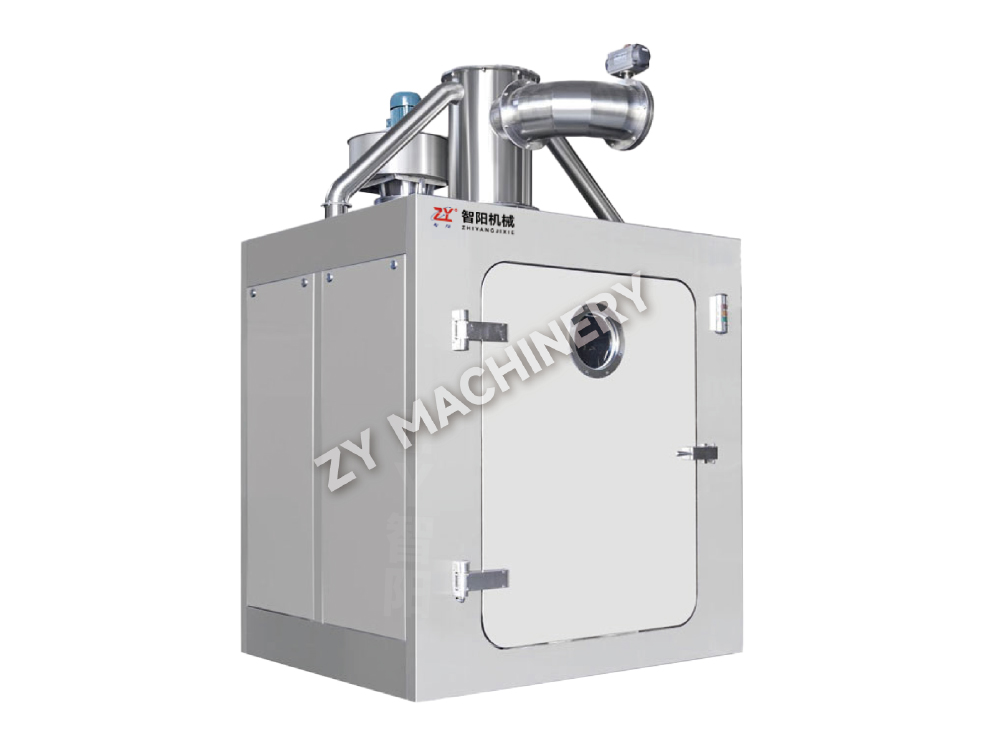
CIP 検証実行の文書には、PLC 履歴担当者による温度、圧力、導電率の傾向グラフ、および最悪の場合の場所の目視検査前後の写真が含まれている必要があります。熱に敏感なリボンを容器の内部表面に貼り付け、CIP サイクル後に検査するリボン テストは、機械的到達の反駁できない証拠を提供します。のような自動ビン洗浄機の場合、 QD自動ビン洗浄機 、ノズルの磨耗は適用範囲を直接低下させるため、スプレー アームの回転速度とノズルの完全性を予防保守と再認定スケジュールの一部にする必要があります。
最終すすぎのすすぎ導電率を継続的に監視しないと、真の残留物除去ではなく、一時的な希釈スパイクから生じるきれいな信号を受け入れる危険があります。 少なくとも 30 秒間、流入水質と同等の導電率のプラトーがあれば、すすぎが完了していることが最低限証明されます。
高封じ込め機器: 洗浄検証に関する特別な考慮事項
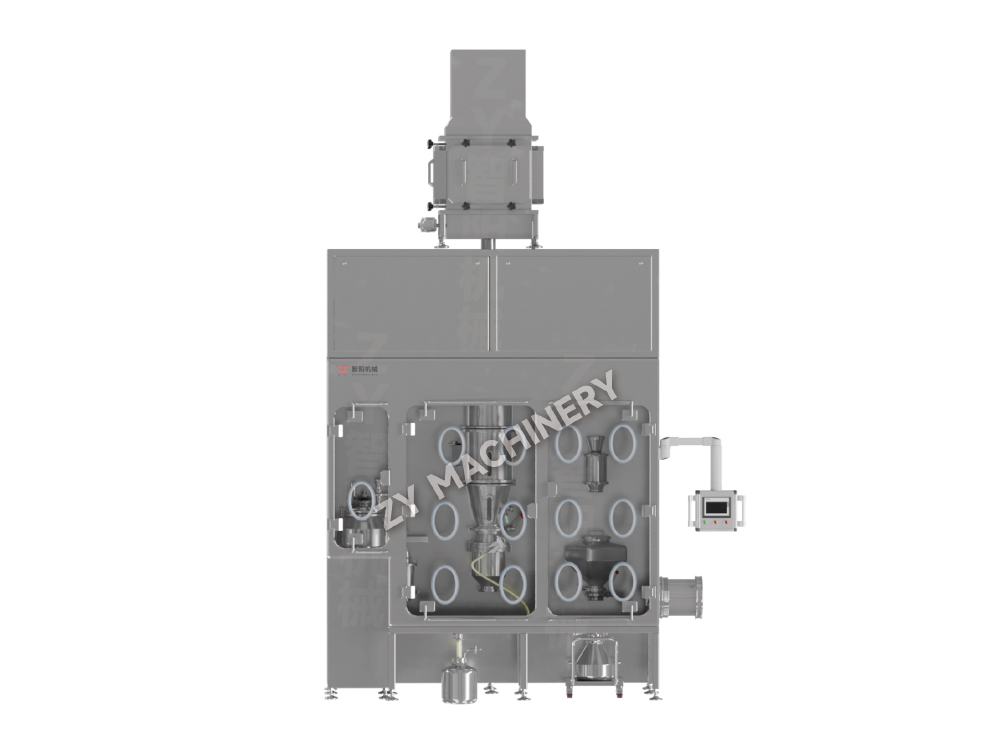
医薬品有効成分が OEB 4 または 5 のカテゴリーに分類される場合、洗浄検証プロトコルは、製品残留物が除去されていることを証明しながら、同時に作業者を保護する必要があります。分離技術と強力な化合物の組み合わせにより、標準の OSD プロトコルでは対応できない一連の独自の検証要求が作成されます。
アイソレータまたはダウンフロー ブース内では、洗浄検証サンプリングは負圧下で、多くの場合グローブ ポートを介して実行する必要があります。この制限されたアクセスは、高速転送ポートの裏側などの一部の表面には封じ込めを突破しないとアクセスできなくなるため、スワブ部位の選択に影響します。このような場合、プロトコールで正当化されれば、リンスサンプリングと蛍光トレーサー代用物による間接評価の組み合わせが許容されます。
さらに、洗浄剤自体を含める必要があります。高封じ込め装置の CIP-in-place では、強力な残留物による CIP ループの相互汚染を避けるために、再循環ではなくシングルパスリンスが使用されることがよくあります。したがって、検証では、ワンススルーフローの固有の非効率にもかかわらず、すすぎ量と接触時間が目標キャリーオーバー制限を達成するのに十分であることを実証する必要があります。 ブラックライト下でのリボフラビン溶液を用いた蛍光トレーサーテストは、密封されたアイソレータ内にスプレーの適用範囲と残留物の影がないことを検証するためのゴールドスタンダードとみなされます。
のために facilities using 高封じ込め実験装置 、サンプリング計画では換気システムも考慮する必要があります。気流パターンから塵埃の蓄積の可能性が示唆される場合は、HEPA フィルター ハウジングまたは RTP (高速転送ポート) フランジの拭き取りが必要になる場合があります。洗浄検証レポートでは、洗浄サイクル自体中にエアロゾル化した残留物が漏れていないことを証明するために、封じ込め性能テストを相互参照する必要があります。
洗浄検証プログラムの維持 (ステージ 3)
最初の検証実行はスナップショットです。継続的なモニタリングにより、洗浄の検証がライフサイクル プログラムに変わります。ステージ 3、つまり継続的なプロセス検証では、多くの施設がつまずきます。施設は検証された状態を静的なものとして扱い、機器の状態や製品ポートフォリオの段階的な変化を無視します。
クリーニング検証の健全性を維持するための主要な監視指標には次のものがあります。
- 2 番目のオペレーターによるバッチごとの目視検査のサインオフ。目に見える残留物があると、単なるラインエントリーではなく、即時調査が開始されます。
- 同じ装置トレインにわたるリンス導電率と TOC データの四半期傾向分析。一定の上り勾配は、限界を超えるずっと前に洗浄効率が低下していることを示します。
- 装置状態の年次レビュー: ガスケットの完全性、スプレー ボール ノズルの直径チェック、高摩耗部品の表面粗さ
- 変更管理のトリガー: より低い PDE を持つ新製品の導入、CIP レシピの変更、または主要な船舶コンポーネントの交換はすべて、再認定の実行を義務付けます。
新製品を既存の非専用機器で実行する必要がある場合、ブラケット化戦略により再作業を最小限に抑えることができます。新しい化合物の溶解度、効力、吸着プロファイルを既存の最悪のケースと比較して評価することで、洗浄検証マスタープランを更新し、3 つの完全なバッチではなく 1 回の確認用綿棒検査を実行するだけで済む場合があります。ただし、スプレー ボールの設計の変更や新しい容器ポートの追加など、機器自体に変更を加えると、IQ と OQ の両方が自動的に再開され、ひいてはその機器に関連付けられた洗浄検証プロトコルも再開されます。資格と清掃の結びつきが切れることはありません。規律あるメンテナンスが必要なだけです。